¿Qué es el gen OPA1?
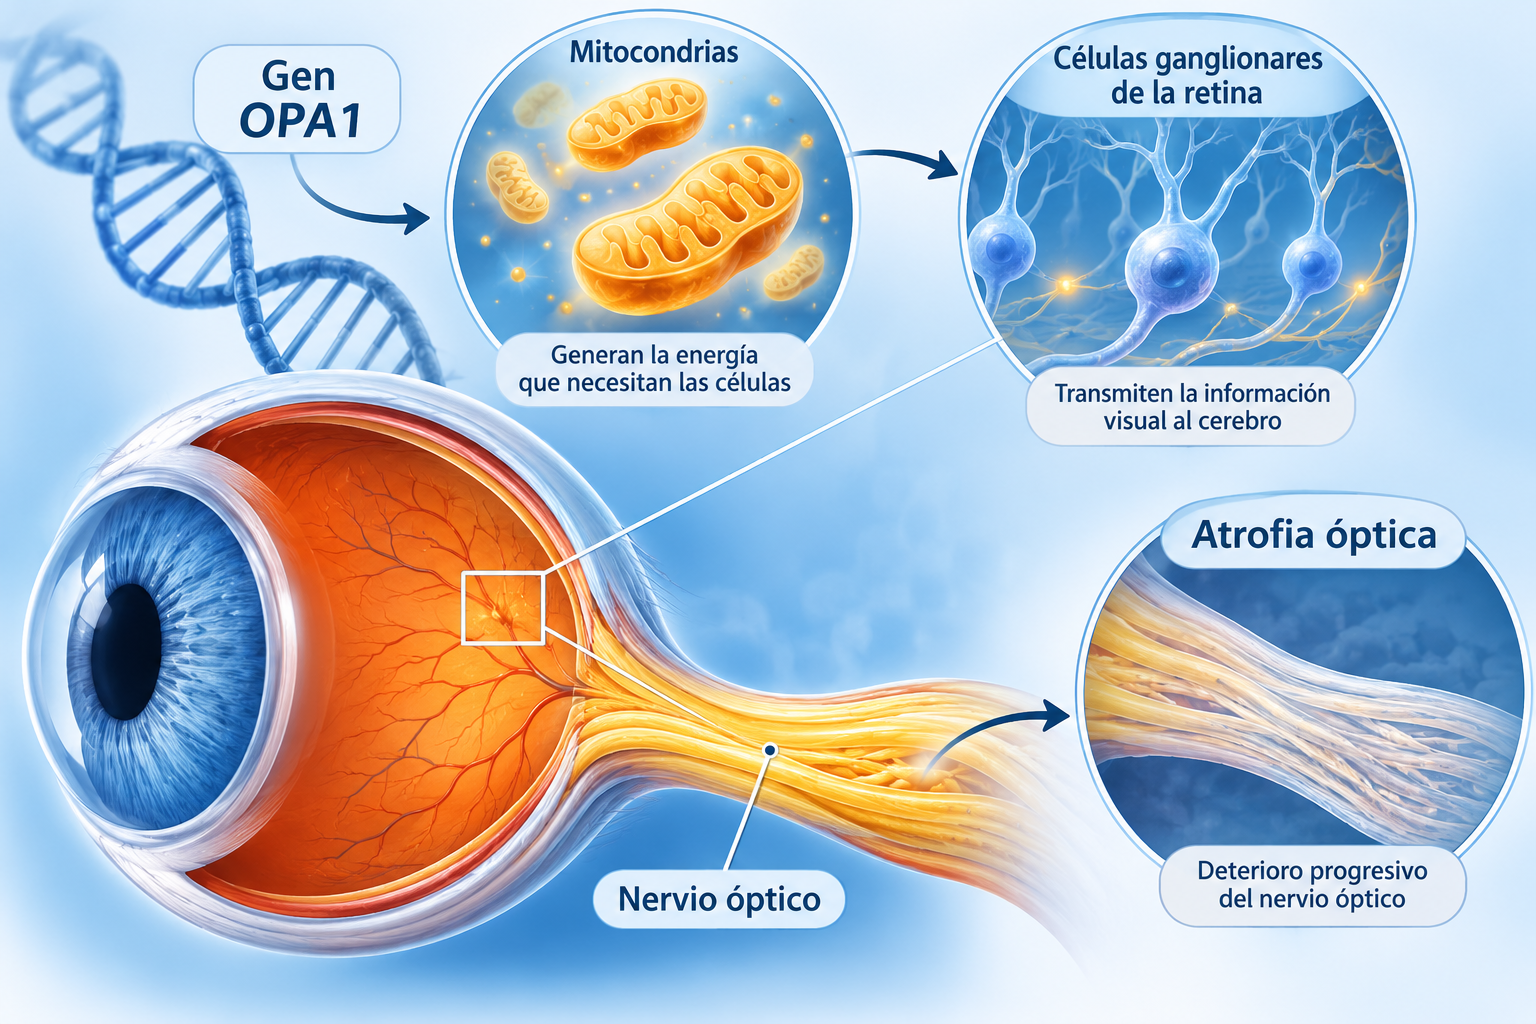
El gen OPA1 contiene las instrucciones para producir una proteína fundamental para el funcionamiento de las mitocondrias, las estructuras celulares encargadas de generar la energía que necesitan las células. Esta proteína participa en la organización y fusión de las membranas mitocondriales y contribuye al mantenimiento del ADN mitocondrial.
Cuando existen determinadas variantes patogénicas en OPA1, el funcionamiento de las mitocondrias puede verse alterado. Las células ganglionares de la retina, que transmiten la información visual al cerebro a través del nervio óptico, son especialmente vulnerables a estas alteraciones. Su deterioro progresivo provoca una neuropatía óptica y, en consecuencia, una pérdida de visión.
Las variantes patogénicas de OPA1 se asocian principalmente con la atrofia óptica autosómica dominante tipo 1 (ADOA), aunque algunas personas pueden presentar manifestaciones que afectan también a otros órganos y sistemas.
¿Qué enfermedades puede producir una alteración en OPA1?
- Atrofia óptica autosómica dominante (ADOA)
Es la manifestación más característica de las alteraciones patogénicas de OPA1. Se trata de una enfermedad genética rara que provoca una degeneración progresiva del nervio óptico.
Los primeros síntomas suelen aparecer durante la infancia, aunque la edad de inicio y la gravedad varían entre las personas afectadas.
Entre sus principales manifestaciones se encuentran:
- Disminución de la agudeza visual, especialmente de la visión central.
- Alteraciones en la percepción de los colores.
- Escotomas centrales o paracentrales, es decir, zonas en las que la visión está reducida o ausente.
- Palidez del nervio óptico, detectable mediante una exploración oftalmológica.
La afectación suele ser bilateral y puede progresar de forma variable. Algunas personas mantienen una visión funcional durante muchos años, mientras que otras presentan una pérdida visual más importante.
- Síndrome ADOA-plus
En algunas personas, la alteración de OPA1 no afecta únicamente a la visión. Cuando la atrofia óptica se acompaña de manifestaciones adicionales, puede hablarse de síndrome ADOA-plus.
Además de la pérdida visual, pueden aparecer:
- Hipoacusia neurosensorial:disminución de la audición por afectación del oído interno o de las vías nerviosas auditivas.
- Miopatía:alteración del funcionamiento muscular que puede causar debilidad y dificultades para realizar determinadas actividades.
- Intolerancia al ejercicio o fatiga:algunas personas presentan cansancio importante, aunque es un síntoma inespecífico que requiere valorar otras posibles causas.
- Calambres y molestias musculares:pueden aparecer en determinados cuadros, pero no son exclusivos de esta enfermedad.
- Neuropatía periférica:afectación de los nervios periféricos que puede producir debilidad, alteraciones de la sensibilidad u otros síntomas.
- Ataxia:dificultades para mantener el equilibrio y coordinar los movimientos.
- Oftalmoplejía externa progresiva:limitación progresiva de los movimientos oculares, que puede acompañarse de caída de los párpados.
Estas manifestaciones no aparecen en todas las personas con ADOA-plus ni necesariamente al mismo tiempo. La expresión clínica puede variar incluso entre familiares que comparten la misma variante genética.
- Atrofia óptica asociada a pérdida auditiva
Algunas alteraciones de OPA1 se asocian a una combinación de atrofia óptica y pérdida auditiva neurosensorial.
La afectación auditiva puede aparecer después de los primeros síntomas visuales y su gravedad es variable. Por ello, cuando una persona con una variante patogénica en OPA1 presenta dificultades auditivas, puede ser conveniente realizar una evaluación audiológica.
- Síndrome de Behr
En casos poco frecuentes, las alteraciones de ambas copias del gen OPA1 pueden producir un cuadro más grave conocido como síndrome de Behr.
Puede incluir atrofia óptica, neuropatía periférica, dificultades de coordinación, debilidad de las extremidades y otras manifestaciones neurológicas. En algunos casos también pueden presentarse problemas del desarrollo.
Este cuadro es diferente de la forma habitual de ADOA, que generalmente se transmite de forma autosómica dominante.
¿Cómo se hereda?
La ADOA asociada a OPA1 se transmite habitualmente mediante un patrón de herencia autosómico dominante. Esto significa que una sola copia del gen con una variante patogénica puede ser suficiente para causar la enfermedad.
Cuando una persona es portadora de una variante patogénica autosómica dominante, existe un 50 % de probabilidad de transmitirla a cada hijo en cada embarazo.
Sin embargo, heredar una variante no permite predecir con exactitud la gravedad de la enfermedad. La edad de aparición, la evolución y las manifestaciones adicionales pueden ser diferentes incluso dentro de una misma familia.
Por este motivo, el asesoramiento genético puede ayudar a comprender las implicaciones del diagnóstico y las posibilidades de estudio familiar.
En el caso de la enfermedad de Behr, la enfermedad se transmite mediante un patrón de herencia autosómica recesiva, es decir, cada progenitor es portador de una copia alterada del gen, pero generalmente no presenta síntomas. Para que el hijo o hija desarrolle la enfermedad, debe heredar las dos copias alteradas, una de cada progenitor.
¿Cómo se diagnostica?
El diagnóstico combina la evaluación clínica con el estudio genético.
Entre las pruebas que pueden utilizarse se encuentran:
- Exploración oftalmológica:valoración de la agudeza visual, la visión cromática y el aspecto del nervio óptico.
- Tomografía de coherencia óptica (OCT):permite estudiar las estructuras de la retina y detectar el adelgazamiento de las capas de fibras nerviosas.
- Campimetría:evalúa el campo visual y permite identificar posibles defectos centrales o paracentrales.
- Estudio genético:permite identificar variantes en OPA1 y valorar su relación con los hallazgos clínicos.
- Evaluaciones adicionales:cuando existen síntomas fuera del ámbito visual, pueden ser necesarias pruebas auditivas, exploraciones neurológicas, estudios de conducción nerviosa o electromiografía, entre otras.
La elección de las pruebas depende de los síntomas y de la valoración de los profesionales sanitarios.
En personas con manifestaciones musculares, auditivas o neurológicas, puede ser necesaria una evaluación multidisciplinar para determinar si existe una afectación más amplia relacionada con OPA1 o si los síntomas tienen otra causa.
¿Existe un tratamiento para la enfermedad asociada a OPA1?
Actualmente, no existe un tratamiento curativo aprobado que corrija la alteración genética de OPA1. La atención se centra en el seguimiento clínico, el tratamiento de los síntomas y la utilización de recursos que favorezcan la autonomía y la calidad de vida.
Según las necesidades de cada persona, puede incluir:
- Seguimiento oftalmológicopara controlar la evolución de la afectación visual.
- Rehabilitación visual y ayudas de baja visiónpara facilitar la lectura, la movilidad y las actividades cotidianas.
- Evaluación y apoyo auditivocuando existe pérdida de audición.
- Fisioterapia y rehabilitaciónpara abordar dificultades de movilidad, equilibrio o función muscular.
- Atención neurológica o neuromuscular cuando aparecen síntomas adicionales.
- Asesoramiento genéticopara la persona afectada y su familia.
No todos los pacientes necesitan los mismos apoyos. El plan de atención debe adaptarse a las manifestaciones y necesidades individuales.
¿Qué investigaciones se están desarrollando?
- PYC-001: terapia experimental basada en ARN
PYC-001, desarrollado por PYC Therapeutics, es un tratamiento experimental que busca aumentar la producción de proteína OPA1 funcional en las células. Para ello utiliza una molécula basada en ARN, diseñada para actuar sobre el proceso mediante el cual la información genética se utiliza para producir proteínas.
El tratamiento se administra mediante una inyección intravítrea, directamente en el interior del ojo. Su objetivo es mejorar el funcionamiento celular y proteger las células afectadas por la enfermedad. Actualmente se encuentra en investigación clínica y todavía debe demostrarse su seguridad y eficacia.
- SCOTS2: investigación con células madre
El estudio SCOTS2 investiga el uso de células madre obtenidas de la médula ósea del propio paciente para tratar enfermedades que afectan a la retina y al nervio óptico, incluida la atrofia óptica dominante.
Las células se preparan y se administran mediante diferentes procedimientos, según el protocolo. Esta estrategia pretende investigar si pueden contribuir a mejorar la función de los tejidos afectados, aunque todavía no se ha demostrado de forma concluyente su eficacia en personas con ADOA.
Ambos enfoques son experimentales y diferentes entre sí. Ninguno constituye actualmente un tratamiento curativo de eficacia demostrada para la atrofia óptica dominante asociada a OPA1. La participación en los ensayos depende de sus criterios de selección y de la valoración del equipo investigador.
La importancia de una atención integral
Las enfermedades asociadas a OPA1 pueden manifestarse de forma diferente en cada persona. Aunque la afectación visual es la característica principal de la ADOA, la presencia de síntomas auditivos, musculares o neurológicos puede indicar la necesidad de ampliar la evaluación clínica.
Reconocer esta variabilidad y facilitar la colaboración entre Oftalmología, Genética, Neurología, Otorrinolaringología y otras especialidades permite orientar mejor el seguimiento y los apoyos que necesita cada paciente.
La investigación continúa avanzando para comprender los mecanismos de la enfermedad y desarrollar tratamientos dirigidos a su causa genética.
Fuentes de información: